

Дефицит лизосомной кислой липазы: скрытая драма сломанного клеточного конвейера
30 сентября 2026
Дефицит лизосомной кислой липазы: скрытая драма сломанного клеточного конвейера
- 45
- 0
- 0

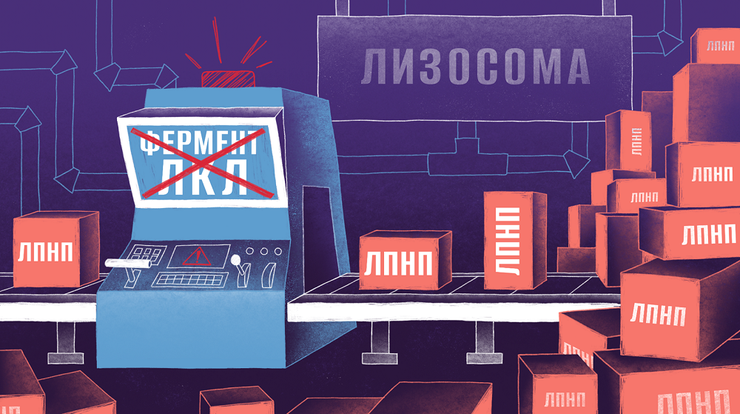
Сбой на конвейере: без лизосомной кислой липазы (ЛКЛ) лизосома быстро превращается в склад, перегруженный липопротеинами низкой плотности (ЛПНП).
Рисунок в оригинальном разрешении.
-
Автор
-
Редакторы
-
Иллюстратор


Как и многие орфанные болезни (которым посвящен этот спецпроект), дефицит лизосомной кислой липазы поначалу скрывался под маской совершенно других диагнозов — и стал заметен науке лишь благодаря наблюдательности одного врача. Сегодня мы расскажем об этом представителе обширной группы лизосомных болезней накопления — патологии, которую впервые описал в 1956 году израильский педиатр Моше Вольман, столкнувшись с необъяснимой гибелью троих младенцев в одной семье. Мы попытаемся разобраться, почему различия в остаточной активности одного-единственного фермента способны пустить судьбу пациента по двум совершенно разным клиническим сценариям.
Орфанные заболевания
Пациенты с орфанными заболеваниями страдают в одиночестве и смятении. Они чувствуют себя изгоями «стандартной» медицины. Мечты о том, что их заболевание «усыновит» какая-нибудь компания, и лекарство, наконец, будет разработано — то, что не дает им впасть в отчаяние.
Материал создан при поддержке биофармацевтической компании AstraZeneca, нацеленной на исследование, разработку и вывод на рынок рецептурных препаратов преимущественно в таких терапевтических областях, как онкология, кардиология, нефрология и метаболизм, респираторные и аутоиммунные, а также редкие заболевания.
Отдельные публикации спецпроекта поддержали компании Pfizer, «Петровакс» и «Артген биотех».
Представьте себе подростка 14 лет. Он не страдает ожирением, регулярно занимается спортом, сбалансированно питается, но из года в год биохимический анализ крови показывает, что его метаболический конвейер сломался. В системный кровоток прорываются избыточные объемы «плохого» холестерина [1] (липопротеина низкой плотности, ЛПНП), а печень буквально кричит о помощи, выбрасывая в кровь в ответ на повреждение клеток сигнальные ферменты — аминотрансферазы (АЛТ и АСТ). Финальный штрих в этой картине ставит ультразвуковое исследование (УЗИ): на нем видно гепатомегалию — увеличение печени на фоне накопления липидов. Врачи ставят диагноз «метаболически ассоциированная жировая болезнь печени» (МАЖБП), рекомендуют еще строже ограничить жиры и еще больше двигаться. Но ничего не помогает — ведь корень проблемы лежит не в образе жизни.
Такой сценарий описан в медицинской литературе: два ребенка с клиническим диагнозом МАЖБП добились значимого снижения массы тела, однако показатели здоровья печени не улучшились. В их крови оставался критически высоким уровень не только АЛТ и АСТ, но и гамма-глутамилтрансферазы (ГГТ) — фермента, который чутко реагирует на токсическое повреждение органа и застой желчи.
Биопсия печени показала выраженный микровезикулярный стеатоз — опасное состояние, при котором клетки печени изнутри буквально затапливаются микроскопическими каплями жира и перерождаются. Последующее определение активности лизосомной кислой липазы и генетическое тестирование подтвердили редкое наследственное заболевание — дефицит лизосомной кислой липазы.
Описанный выше случай — иллюстрация масштабной проблемы. По данным анализа базы Orphanet [1], совокупная точечная распространенность орфанных заболеваний составляет 3,5–5,9% населения, что эквивалентно 263–446 миллионам человек в мире. Иными словами, примерно каждый 20–30-й житель планеты живет с тем или иным орфанным заболеванием [1]. Несмотря на то, что каждая отдельная нозология встречается редко, в совокупности орфанные болезни представляют глобальную проблему общественного здравоохранения. Особое место в этом ряду занимают лизосомные болезни накопления (ЛБН) — масштабное семейство генетических патологий, включающее более 70 совершенно разных диагнозов [2].
В первой статье нашего спецпроекта «Редко, но метко: орфанные заболевания как вызов современной медицине» [4] мы уже подробно разбирали ключевые проблемы редких патологий. К ним относятся низкая осведомленность и плохое техническое оснащение врачей-диагностов, размытые симптомы болезней, а также существующие протоколы определения диагноза.
В недавней статье на «Биомолекуле» обсуждалось [5], как можно бороться с данными заболеваниями методами генной терапии. ЛБН — редкие моногенные патологии, вызванные дефицитом ферментов, которые приводят к тяжелому поражению органов и ЦНС. Традиционные методы, такие как фермент-заместительная терапия (ФЗТ), не всегда эффективны, поскольку вводимые белки не проникают через гематоэнцефалический барьер. В статье вы познакомитесь с современным положением борьбы с болезнями Фабри, Гоше, Помпе и мукополисахаридозов.
Объединяет эти ЛБН одно: глобальный сбой в системе клеточной переработки отходов (ресайклинга) [6]. Из-за мутаций в генах, отвечающих за сборку лизосомных ферментов — гидролаз, а также транспортных белков и молекул-активаторов, внутриклеточные утилизационные заводы (лизосомы) остаются без рабочих инструментов [7]. В результате недорасщепленные биологические отходы не выводятся, а годами складируются внутри клетки, постепенно превращая ее в настоящую свалку.
В этом ряду ДЛКЛ стоит особняком благодаря накоплению эфиров холестерина и триглицеридов [8]. Главный виновник этой катастрофы — критическая поломка лизосомной кислой липазы (ЛКЛ). В норме этот ключевой фермент гидролизует эфиры холестерина и триглицериды, прибывающие в лизосому в составе захваченных клеткой липопротеинов, превращая их в полезное сырье: свободный холестерин и жирные кислоты [9]. Когда активность ЛКЛ падает до нуля, клеточный конвейер ломается: сырье исправно прибывает на фабрику, но цех переработки закрыт. Непереваренные липиды копятся, лизосомы раздуваются, и клетка буквально задыхается под весом собственных отходов обмена .
Снижение активности ЛКЛ приводит к накоплению нерасщепленных эфиров холестерина и триглицеридов прямо внутри лизосом гепатоцитов (главных клеток печени) и клеток Купфера (защитных клеток печени). На биопсии это проявляется микровезикулярным стеатозом и появлением пенистых макрофагов: клетки печени буквально забиваются вакуолями с липидами, что ведет к их гибели, замещению соединительной тканью (фиброзу) и формированию цирроза.
Но это лишь половина беды. Из-за поломки резко падает производство свободного холестерина. Клетка ошибочно решает, что холестерина в организме не хватает, и по механизму обратной связи запускает опасный процесс: начинает лихорадочно штамповать аполипопротеин-B-содержащие липопротеины («плохой» холестерин), одновременно сворачивая производство защитных частиц ЛПВП [10].
Однако, прежде чем переходить к генетике, диагностике и лечению, давайте обратимся к истории открытия этой болезни и посмотрим, как лечили пациентов в прошлом.
Исторический экскурс
Открытие заболеваний: от загадочных младенцев к единому ферментному дефекту
История ДЛКЛ началась в 1956 году с необычного случая младенца, описанного Моше Вольманом и коллегами. В 1961 году были опубликованы данные еще о двух детях из той же семьи, погибших с похожей клинической картиной. Вскрытие показало, что печень, селезенка и другие органы были переполнены липидами, а надпочечники полностью покрыты кальциевыми отложениями (как бы «окаменели»). При этом уровень липидов в крови оставался нормальным или лишь слегка повышенным. Вольман назвал состояние «первичным семейным ксантоматозом» [11].
В 1960-х годах появились новые случаи младенцев с похожей картиной. Врачи обнаружили макрофаги, заполненные непереваренным холестерином, и закрепили название болезнь Вольмана. Без лечения дети обычно погибали в первый год жизни, в среднем — менее чем за четыре месяца [12], [13].
Параллельно стали находить пациентов старшего возраста с более мягким течением болезни. У них выявляли гепатомегалию, накопление эфиров холестерина в печени и цирроз. Эту форму назвали болезнью накопления эфиров холестерина (БНЭХ) [14], [15]. Долгое время врачи не понимали, что болезнь Вольмана и БНЭХ — проявления одного и того же нарушения.
Концептуальный прорыв произошел на рубеже 1960–70-х годов: оказалось, что оба состояния вызваны дефектом гена LIPA, кодирующего лизосомную кислую липазу (ЛКЛ) [16]. Тяжесть заболевания определяется остаточной активностью фермента: при болезни Вольмана ЛКЛ практически не работает, тогда как при БНЭХ сохраняется до 12% ее активности [10].
При недостатке ЛКЛ жиры накапливаются внутри клеток, прежде всего в печени. Поэтому у пациентов с БНЭХ часто выявляют увеличение печени и селезенки, повышение ЛПНП («плохого» холестерина; рис. 1) и триглицеридов, снижение ЛПВП («хорошего» холестерина; рис. 1) и признаки повреждения печени [10], [17].
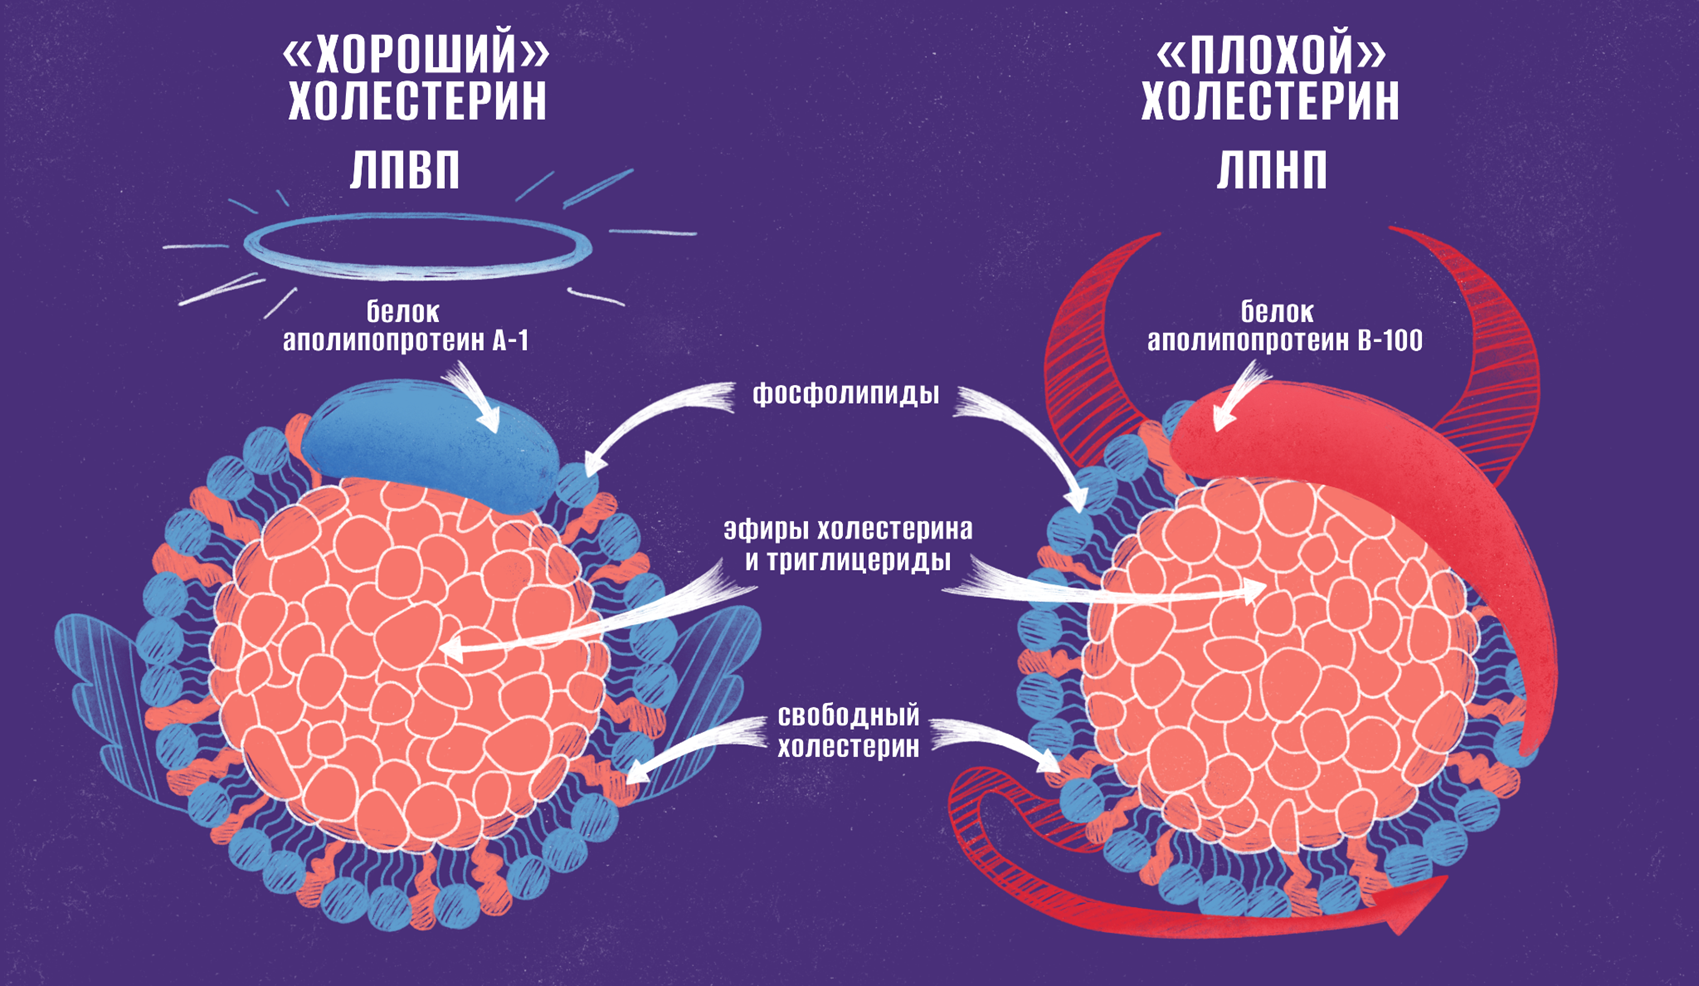
Рисунок 1. Липопротеины высокой (ЛПВП) и низкой (ЛПНП) плотности. Для них характерны общие компоненты в разном соотношении: фосфолипиды, свободный холестерин, триглицериды, эфиры холестерина; и их главное различие — специфические белки аполипопротеин A-I («хороший») и аполипопротеин B-100 («плохой»). На уровне функций отличия заключаются в том, что ЛПНП разносит холестерин из печени к клеткам и органам (при его избытке он оседает на стенках сосудов, образуя атеросклеротические бляшки), а ЛПВП выполняет обратную функцию — собирает излишки холестерина со стенок сосудов и тканей и возвращает их в печень для переработки и выведения из организма.
иллюстрация Евгении Алениной
Как лечили пациентов до появления ферментозаместительной терапии?
До одобрения себелипазы альфа [рекомбинантная человеческая лизосомная кислая липаза (рчЛКЛ)] в 2015 году, терапевтические возможности при ДЛКЛ были крайне ограничены: ни один метод не устранял первопричину заболевания [18].
- Статины немного снижали уровень ЛПНП, но не восстанавливали работу ЛКЛ. Поэтому накопление эфиров холестерина внутри клеток продолжалось, а поражение печени прогрессировало [10], [17].
- Диеты с ограничением жиров также не могли компенсировать дефект фермента. При тяжелой болезни Вольмана даже парентеральное питание не предотвращало гибель младенцев [13], [17].
- Трансплантация печени могла временно восстановить функцию органа у пациентов с БНЭХ и циррозом, однако не устраняла системный дефицит ЛКЛ. Кроме того, операция сопряжена с риском тяжелых осложнений и требовала пожизненной иммуносупрессии [10], [19], [20].
- Трансплантация гемопоэтических стволовых клеток (ТГСК) давала теоретическую возможность восстановить производство ЛКЛ клетками крови, но у младенцев с болезнью Вольмана результаты оставались крайне нестабильными: тяжесть состояния и осложнения лечения часто оказывались несовместимы с выживанием [21–23].
Таким образом, до появления ФЗТ (ферментно-заместительной терапии) врачи могли лишь сдерживать последствия накопления липидов или заменять поврежденные органы, но не исправить сам ферментный дефект [18].
Генетика и эпидемиология: лотерея с рецессивным наследованием
Как мы уже выяснили, при ДЛКЛ печень и другие органы задыхаются от залежей жира. Но чтобы понять, как остановить эту катастрофу, нам нужно спуститься на уровень ДНК и заглянуть в чертежи молекулярного конвейера.
Корень зла прячется на длинном плече 10-й хромосомы (локус 10q23.2—q23.3) [24]. Здесь расположен ген LIPA — инструкция из 10 смысловых блоков (экзонов). По этому чертежу клетка и собирает ЛКЛ. Это единственный известный фермент, способный расщеплять нейтральные липиды (эфиры холестерина и триглицериды) внутри лизосом. Продукты этого гидролиза необходимы клетке для построения мембран, синтеза стероидных гормонов и энергетического обмена [8]. Когда фермент не работает, весь этот каскад нарушается.
ДЛКЛ — классический пример аутосомно-рецессивного заболевания [25]. Родители ребенка с заболеванием, как правило, абсолютно здоровы: они — гетерозиготные носители лишь одной сломанной копии гена LIPA, поэтому их клеточный конвейер работает без сбоев, а в семейном анамнезе нет ни одного подозрительного случая. Однако при каждой беременности в такой паре срабатывают законы генетической вероятности, создавая постоянный риск рождения больного ребенка — тут две поломки сходятся, и в организме уже нет ни одной исправной копии LIPA (рис. 2). Особенно часто подобные ситуации происходят в кровнородственных браках — вспомним историю пациентов Моше Вольмана.
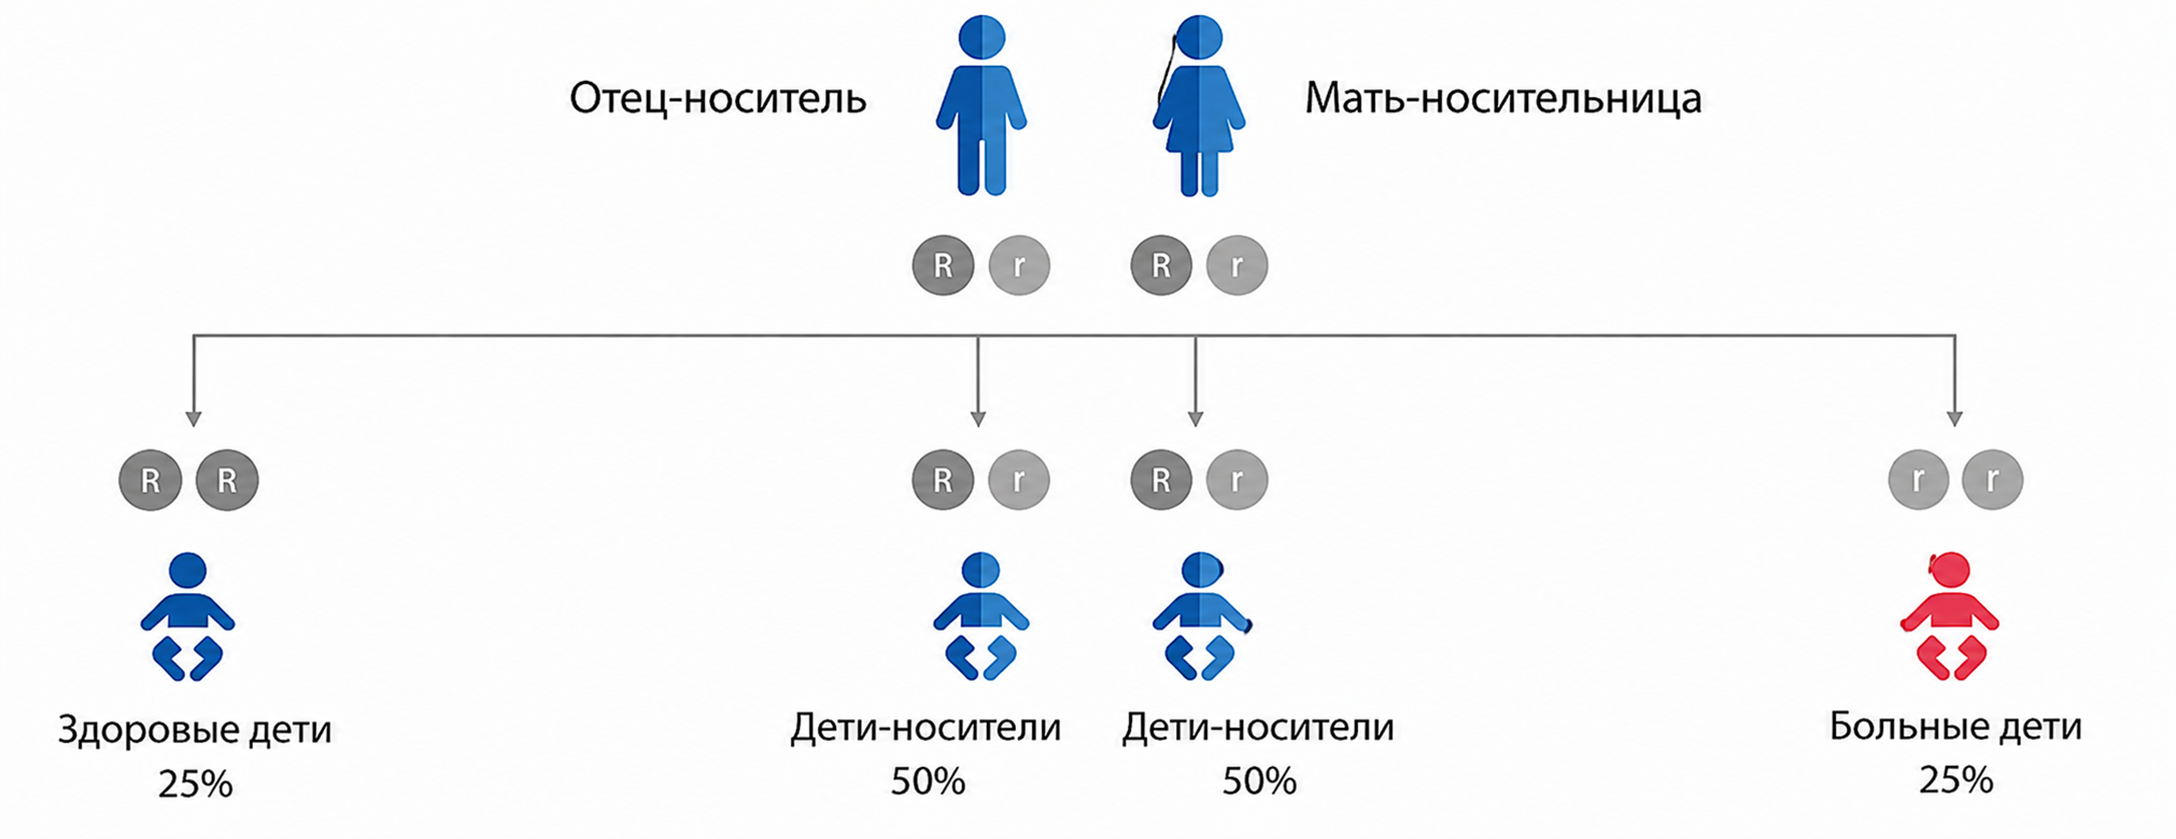
Рисунок 2. Схема аутосомно-рецессивного наследования дефицита лизосомной кислой липазы (ДЛКЛ). Родители-гетерозиготы (генотип Rr) не имеют симптомов болезни и обладают достаточным уровнем активности ЛКЛ. При каждом зачатии вероятности распределяются следующим образом: 25% — ребенок унаследует обе поврежденные копии гена (генотип rr) и будет болен ДЛКЛ; 50% — станет бессимптомным носителем (генотип Rr), как и его родители; 25% — получит полностью чистый геном с двумя здоровыми аллелями (генотип RR).
В гене LIPA известно более 120 мутаций: миссенс- и нонсенс-мутации (см. ниже), делеции, ошибки сшивки (сплайсинга) [24]. Тяжесть заболевания связана с остаточной активностью фермента: при болезни Вольмана она обычно составляет менее 1%, тогда как при позднем фенотипе сохраняется частичная активность. Однако выраженность отдельных клинических проявлений по одному этому показателю предсказать нельзя.
Тяжелые мутации — это полное обнуление активности: нонсенс-мутации создают бессмысленный обрывок белка; миссенс-мутации ломают пространственную структуру (фолдинг) фермента [26]; свернутый с ошибкой белок застревает в эндоплазматическом ретикулуме (ЭР). Клетка детектирует брак, возникает ЭР-стресс, и мутантный фермент отправляется прямиком в протеасому — «молекулярный шредер». Итог: 0–1% активности ЛКЛ — это фатальная болезнь Вольмана и гибель до полугода [27].
Но иногда природа оставляет лазейку. Из-за одной из самых распространенных точечных мутаций гена LIPA (замены всего одной буквы в ДНК), c.894G>A, нарушается процесс сплайсинга , и клеточный аппарат вырезает один из экзонов из пре-мРНК, формируя усеченный, неработоспособный белок. Однако этот дефект проявляется не всегда: в 3–5% случаев молекулы мРНК сшиваются правильно, обеспечивая минимальную активность ЛКЛ [28]. В российской популяции этот патогенный вариант является главным генетическим драйвером болезни: на его долю приходится около 60% всех мутантных аллелей, из-за чего он выявляется в составе генотипа (в гомозиготном или компаунд-гетерозиготном состояниях) практически у каждого пациента с БНЭХ [29].
Ошибки сплайсинга — частая причина редких патологий. О том, как молекулярная медицина научилась исправлять созревание РНК с помощью антисмысловых олигонуклеотидов и малых молекул, читайте в материалах наших спецпроектов: «СМА: три буквы, три лекарства» [30], «Генная терапия нейромоторных болезней» [31] и в общем обзоре «РНК-терапия: новая глава в истории медицины» [32].
Официальная статистика относит ДЛКЛ к категории редких (орфанных) патологий. Точная частота ДЛКЛ неизвестна; в России она предположительно составляет от 1:150 000 до 1:100 000 новорожденных [29]. Однако в действительности эти цифры могут быть сильно занижены, так как ДЛКЛ способен маскироваться под другие болезни (например, МАЖБП) [24].
Можно ли предотвратить развитие генетической поломки еще до рождения ребенка? Теоретически — да, с помощью преконцепционного скрининга [30] на этапе планирования беременности. Современные популяционные исследования показывают, что частота носительства патогенных вариантов в гене LIPA значительно выше ранних исторических оценок. По данным биохимического и молекулярно-генетического исследования российских авторов [29], только для одной наиболее частой европейской мутации, c.894G>A, частота гетерозиготного носительства в московской популяции новорожденных составляет 1:270.
С технической точки зрения диагностика гетерозиготного носительства не вызывает затруднений: сегодня ген LIPA рутинно включен практически во все коммерческие стандартные таргетные панели на моногенные заболевания. Основное ограничение преконцепционного скрининга основано на том, что для общей массы населения эта процедура не покрывается обязательным медицинским страхованием (ОМС) и доступна по показаниям лишь для групп высокого риска. В этих условиях ключевым инструментом снижения инвалидизации и смертности становится неонатальный скрининг, который позволит выявлять ДЛКЛ еще на доклинической стадии.
В настоящее время массовый неонатальный скрининг на ДЛКЛ в государственную программу РФ пока не включен, однако с учетом имеющейся эффективной патогенетической терапии и накопления российских эпидемиологических данных вопрос о его интеграции в программу расширенного неонатального скрининга в ближайшие годы активно обсуждается.
Клеточная биология: лизосома, холестерин и порочный круг биохимии
Нормальный путь: от ЛПНП в крови до свободного холестерина в цитоплазме
Чтобы понять, где именно происходит катастрофа в этом молекулярном конвейере, нужно сначала взглянуть на то, как работает здоровая клетка (рис. 3, сверху). Большинство наших клеток получают до 80% холестерина прямо из крови, захватывая частицы липопротеинов низкой плотности (ЛПНП) с помощью специальных мембранных рецепторов. Рецепторы к ЛПНП распознают проплывающую мимо частицу по ее белковому «пропуску» (аполипопротеину B-100), крепко связываются с ней, и весь этот комплекс проваливается внутрь клетки, оказываясь в транспортном пузырьке — эндосоме.
Дальше эндосома отправляется по конвейеру созревания, постепенно закисляя свою среду. Когда pH падает до 4.5–5.0, рецептор отцепляется от груза и возвращается на поверхность клеточной мембраны за новой партией (один рецептор может сделать десятки таких рейсов). Сама же частица ЛПНП едет прямиком в лизосому. Там белковая оболочка частицы разрезается протеазами, а за плотное жировое ядро из эфиров холестерина и триглицеридов берется уже известный нам фермент-виртуоз — ЛКЛ [33] (рис. 3).
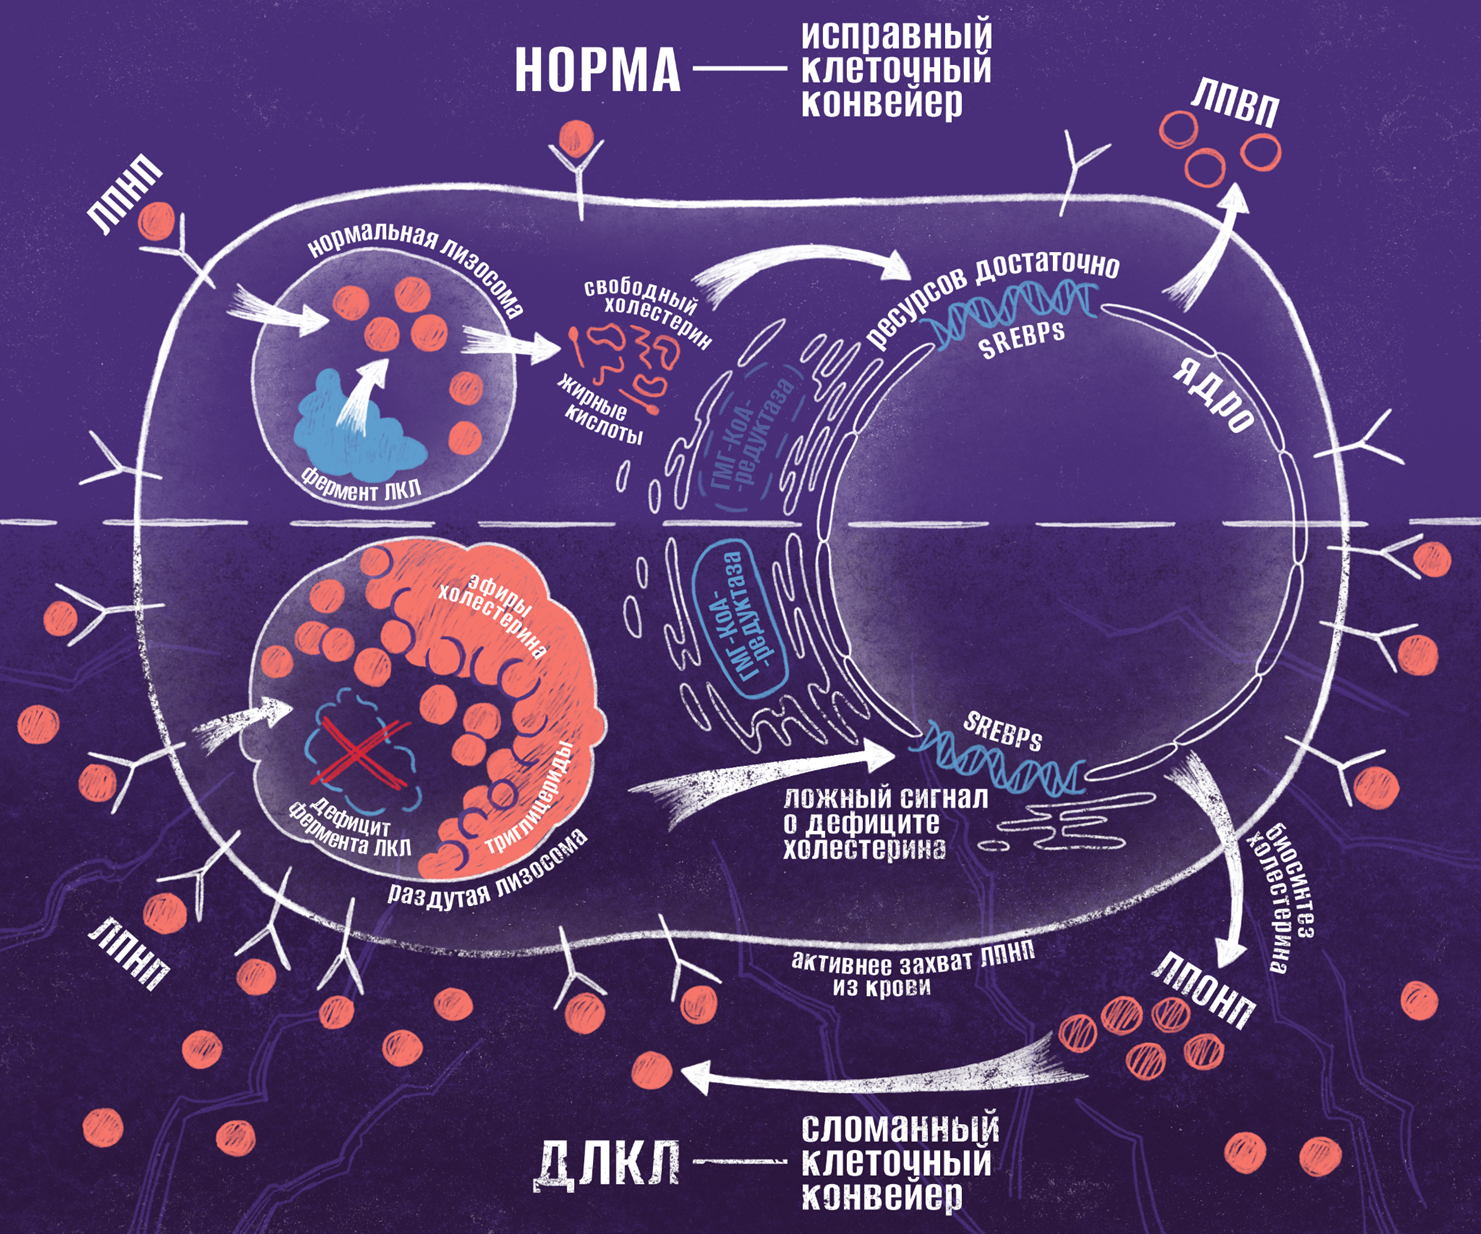
Рисунок 3. Работа клеток печени в норме и при ДЛКЛ. Сверху (в норме): метаболический конвейер работает исправно. Лизосомы расщепляют ЛПНП на свободный холестерин и жирные кислоты. Свободный холестерин блокирует регуляторные белки SREBPs, сигнализируя ядру, что ресурсов достаточно. В результате синтез собственного холестерина ферментом (ГМГ-КоА-редуктазой) и захват ЛПНП из крови находятся под строгим контролем. Снизу (при ДЛКЛ): из-за генетической поломки ЛКЛ недостаточно. Лизосома раздувается от непереработанных жиров, а свободный холестерин не высвобождается в клетку. Из-за его отсутствия белки-датчики SREBPs отправляются в ядро и запускают ложный сигнал о дефиците. Клетка начинает судорожно синтезировать ГМГ-КоА-редуктазу, запуская избыточный биосинтез холестерина, выделяя липопротеины очень низкой плотности (ЛПОНП), а также начинает активнее захватывать ЛПНП из крови. Клетка переполняется жирами и погибает.
иллюстрация Евгении Алениной
Но расщепить груз — полдела. Образовавшийся свободный холестерин нужно вывезти из лизосомы, за что отвечает слаженный белковый дуэт транспортеров [34], [35]. Современные исследования подтверждают порядок: сначала работает лизосомный фермент, а затем транспортная система эвакуирует сырье в цитоплазму [35]. Получив этот сигнал о насыщении, нормальная клетка вовремя нажимает на внутренние тормоза: она останавливает собственный синтез холестерина и прекращает бесконтрольный захват новых ЛПНП-частиц [36]. Если же холестерина начинает скапливаться слишком много, включаются защитные механизмы, отправляющие излишки на экспорт для формирования «хорошего холестерина» — ЛПВП [37].
Но при ДЛКЛ конвейер ломается на самом первом внутриклеточном этапе, что и приводит к нарушению гомеостаза холестерина: эфиры холестерина и триглицериды намертво застревают внутри лизосомы. Свободный холестерин не образуется, не передается через белковую эстафету для выхода из лизосомы и не доходит до командного центра ЭР. Начинается каскад фатальных ошибок (рис. 3, снизу) [38]:
- Все начинается с того, что клетка «думает», что голодает. Запускается молекулярный каскад формирования сигнальных молекул — посредников для общения с ядром — транскрипционных факторов (ТФ).
- В ответ на связывание с ТФ ядро срочно запускает транскрипцию генов-мишеней. Клетка включает на полную мощность ГМГ-КоА-редуктазу (фермент, синтезирующий холестерин de novo) и выставляет на поверхность лес новых рецепторов, жадно высасывая ЛПНП из крови. Печень начинает в огромных количествах штамповать собственный холестерин.
- Нарушается сброс холестерина из клетки, что усугубляет накопление липидов.
В итоге при ДЛКЛ мы наблюдаем, что органы пациента переполняются жиром, но кровь показывает типичную картину дислипидемии: зашкаливают ЛПНП и триглицериды, а ЛПВП понижен. Часто ДЛКЛ путают в диагностике из-за похожих симптомов с метаболически ассоциированной жировой болезнью печени (МАЖБП) и метаболически ассоциированным стеатогепатитом (МАСГ), наследственной дислипидемией или криптогенным циррозом [38].
Путь к фиброзу: от перегруженной клетки к мертвому органу
Конечно, изменения биохимии клеток выливаются в изменения тканей и органов. Лизосомы гепатоцитов и иммунных макрофагов (клеток Купфера ) раздуваются от непереваренных жиров, превращаясь в гигантские вакуоли. Под микроскопом это выглядит как микровезикулярный стеатоз (рис. 4), а макроскопически печень приобретает болезненный оранжево-желтый оттенок [10]. Одна из улик для морфолога здесь — наличие специфических двоякопреломляющих кристаллов эфиров холестерина (или щелей от них), похожих на осколки разбитого зеркала [39].
Клетки Купфера (резидентные макрофаги печени) и другие тканевые макрофаги — главные санитары организма. Они работают как система утилизации липидов, но при ДЛКЛ сами ими перегружаются и в итоге погибают.
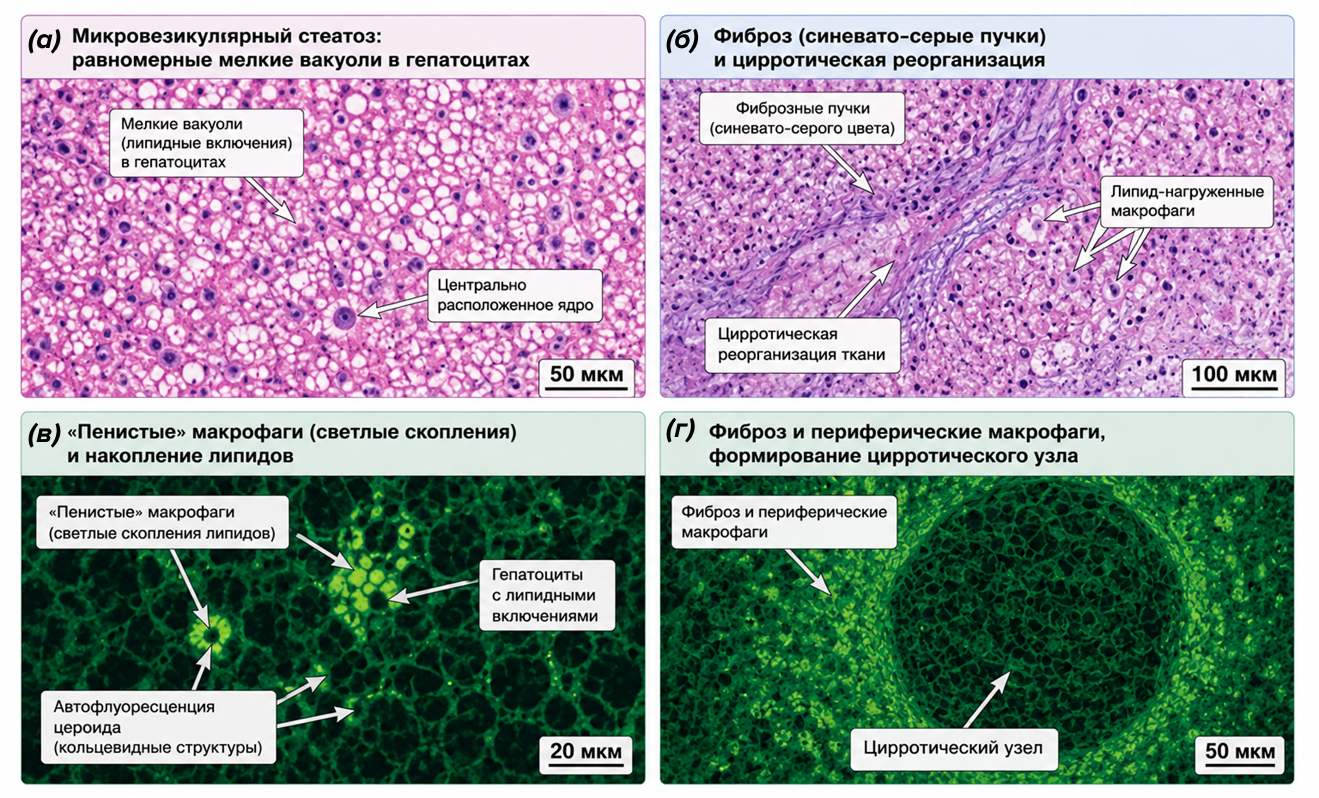
Рисунок 4. Гистологические изменения печени при ДЛКЛ. (а) накопление мелких жировых капель (микровезикулярный стеатоз) в клетках печени; (б) — развитие фиброза и цирроза с накоплением жира в иммунных клетках; (в) — пенистые макрофаги и внутриклеточное накопление липидов, сопровождается характерным свечением непереваренных остатков липидов и жиров (цероида); (г) — выраженный фиброз, периферические макрофаги и формирование цирротического узла.
Эксперименты на генетически модифицированных мышах помогли ученым раскрыть истинную природу ДЛКЛ. Оказалось, что главными виновниками разрушительного воспаления выступают вовсе не гепатоциты: если отключить ген, кодирующий ЛКЛ, только в клетках печени (hepLal−/−), изменения минимальны, тогда как системный нокаут (Lal−/−) приводит к масштабной катастрофе. Пытаясь утилизировать поступающие липиды, макрофаги-санитары захлебываются ими из-за дефицита фермента. При этом на жировой диете печень мышей стремительно заполняется такими клетками, а попытки их искусственного уничтожения лишь ухудшают ситуацию. Именно эти модельные исследования позволили полностью понять клеточные механизмы патологии и проложили путь к созданию целевой терапии [40], [41].
Хроническое воспаление и массовая гибель клеток, разорванных жиром, запускают необратимый процесс — фиброз. У двух третей пациентов с БНЭХ фиброз печени упрямо ползет к циррозу. В обзоре 112 биопсий пациентов с БНЭХ прослеживается один и тот же фатальный маршрут: стеатоз, фиброз, затем цирроз и печеночная недостаточность. Попутно бьют внепеченочные осложнения: кровь застаивается в сосудах печени, вены пищевода набухают, а артерии закупориваются холестериновыми бляшками [10], [39], [42].
В основе патогенеза лежит замкнутый метаболический контур: дефицит фермента провоцирует накопление липидов и ложный сигнал голода, заставляя клетку захватывать еще больше жиров, что ведет к некрозу и фиброгенезу [42]. Диетотерапия в данном случае неэффективна. Современный подход к лечению — доставка функционального фермента непосредственно в лизосомы клеток-мишеней.
Один фермент, одна цель — два лица катастрофы
Лицо первое. Болезнь Вольмана: фатальная поломка на старте
Это самая редкая и радикальная форма ДЛКЛ. Уровень фермента при этом критически низкий. Болезнь бьет без промедления: у некоторых младенцев уже в первый день жизни начинается рвота, вздутие живота (рис. 5а) и тяжелая стеаторея (состояние, при котором нарушается всасывание и усваивание жиров в кишечнике). У других счет идет на недели.
Макрофаги печени и селезенки поглощают липиды из крови, но, лишенные ЛКЛ, лизосомы не могут их переварить. Органы раздуваются до невероятных размеров — возникает гепатоспленомегалия (увеличение печени и селезенки) (рис. 5б). Живот младенца становится непропорционально большим [38]. Липиды пропитывают слизистую желудочно-кишечного тракта. Развивается мальабсорбция (нарушение всасывания питательных веществ). Младенец страдает от истощения (кахексии) и глубокой задержки развития, будучи переполненным жирами [38].
А также примерно у 50% младенцев с болезнью Вольмана на рентгене находят двустороннюю кальцификацию надпочечников (рис. 5в, г). Как это работает? Одна из гипотез, что клетки надпочечников пытаются окислять излишки ЛПНП. Образуются токсичные молекулы — окисленные ЛПНП. Из-за сломанной обратной связи (клетка-то думает, что голодает!) они беспрепятственно ломятся внутрь через нерегулируемые рецепторы, что вызывает резкий скачок внутриклеточного кальция. Клетка погибает от некроза, и ткань каменеет изнутри [42], [43].
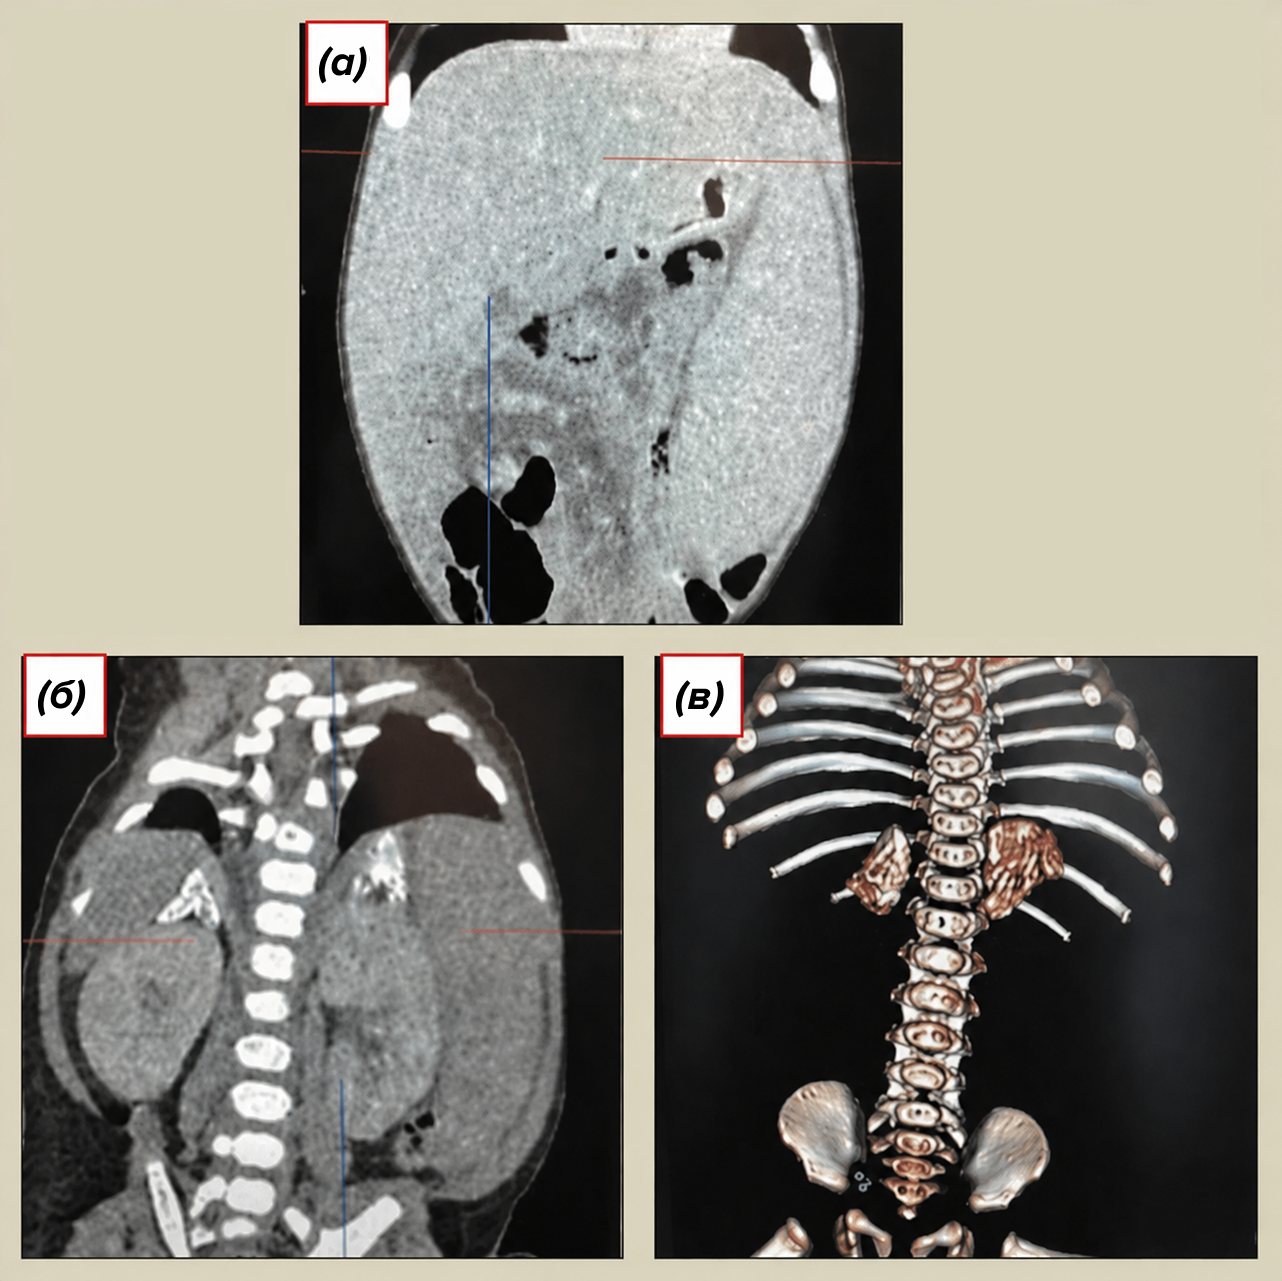
Рисунок 5. Клинические признаки болезни Вольмана. (а) — гепатоспленомегалия (увеличение селезенки и печени) у пациента с ДЛКЛ в возрасте 2,5 мес. по данным УЗИ. (б) — 3D-реконструкция костных структур и забрюшинного пространства, на которой видны кальцинированные, уменьшенные в объеме надпочечники, симметрично расположенные над почками. (в) — КТ-срез в фронтальной плоскости, демонстрирующий массивное отложение солей кальция в ткани надпочечников на фоне выраженной гепатоспленомегалии (увеличения печени и селезенки) [44].
Изображение создано и распространяется на условиях лицензии Creative Commons.
[44] (Дата обращения: 15.09.2026)
В конечном счете, без лечения болезнь Вольмана не оставляет шансов. Медиана продолжительности жизни — всего 3,7 месяца. Дети погибают на первом году от печеночной и надпочечниковой недостаточности, помноженных на истощение [38].
Лицо второе. БНЭХ: тихий саботаж и виртуозная маскировка
Болезнь накопления эфиров холестерина (БНЭХ) — тот случай, когда остаточные 1–12% активности фермента меняют правила игры. Вместо стремительного сгорания за недели, патологический процесс растягивается на десятилетия. Но мягкость БНЭХ — это иллюзия. Болезнь прогрессирует.
- Увеличенная печень (гепатомегалия) — главный и самый упрямый маркер БНЭХ. В различных когортах [10] этот симптом встречался почти в 100% случаев [45]. Гепатоциты медленно задыхаются от микровезикулярного стеатоза. Болезнь проходит классический фатальный маршрут: стеатоз → фиброз → микронодулярный цирроз. Итог — печеночная недостаточность, трансплантация или смерть [46].
БНЭХ ломает липидный профиль: ЛПНП зашкаливает, ЛПВП — падает на дно [10], [38]. Как мы уже обсуждали в механизмах развития ДЛКЛ, поломка лизосомального конвейера парализует сброс холестерина клеткой. Последние данные показывают, что у детей с БНЭХ способность клеток выводить холестерин снижена на 26%, а концентрация пре-β-ЛПВП (главных молекулярных уборщиков) падает на катастрофические 69% [47].- Этот проатерогенный (способствующий развитию атеросклероза) профиль до боли напоминает семейную гиперлипидемию. Врачи видят высокие цифры, ставят привычный диагноз и лечат не ту болезнь. А в это время у некоторых детей с БНЭХ уже находят атеросклеротические бляшки — даже на фоне многолетней терапии статинами [46], [48].
Примерно треть пациентов страдает от желудочно-кишечных проблем: диарея, стеаторея, рвота. Иногда это вообще единственный симптом. Например, описан случай взрослой пациентки (гомозиготы по упомянутому ранее варианту c.894G>A), у которой БНЭХ манифестировала исключительно как тяжелая хроническая диарея с потерей веса [38], [49].
В отличие от болезни Вольмана, с БНЭХ можно жить долго. Но из-за маскировки под МАЖБП или семейную гиперхолестеринемию диагноз запаздывает. У детей задержка в среднем составляет три года [45], а у взрослых может достигать 52 лет [50].
Клиническая диагностика дефицита лизосомной кислой липазы
Клинические двойники (основные маски ДЛКЛ)
Итак, мы уже неоднократно упоминали, что ДЛКЛ часто путают с многими другими похожими заболеваниями:
- МАЖБП / МАСГ (жировая болезнь печени) [51]. Это самая частая ловушка. Гепатоциты забиты жиром, анализы плохие — типичная картина метаболического синдрома. Но парадокс в том, что стандартное лечение здесь не помогает [52], [53].
- Семейная гиперхолестеринемия (СГХС) [54]. Запредельный ЛПНП часто уводит генетиков по ложному следу. В исследовании 492 пациентов с подозрением на СГХС, у которых не нашли классических мутаций, четверо оказались носителями поломок в гене LIPA [55].
- Другие наследственные заболевания печени. У молодых пациентов с необъяснимым поражением печени ДЛКЛ может входить в дифференциальный ряд вместе с болезнью Вильсона—Коновалова [56], а также другими лизосомными болезнями накопления, включая болезни Гоше и Ниманна-Пика [53].
- Криптогенный цирроз [57]. Как отмечается, к взрослым пациентам ДЛКЛ часто подкрадывается бесшумно. Десятилетиями ткань печени замещается фиброзом, и к моменту постановки диагноза врачи просто разводят руками, списывая разрушенный орган на «цирроз неясной этиологии» [38].
Красные флаги: как выйти на след?
Сломанный логистический конвейер оставляет специфические следы. Пазл складывается, если клиницист замечает парадоксы:
- Пациент стройный (индекс массы тела (ИМТ) в норме), у него нет диабета, но печень задыхается от жира. Руководство AGA (2022), например, требует исключать ДЛКЛ у худых пациентов со стеатозом [55].
- Аномальный липидный профиль (дислипидемия 2 типа). Классическая улика: ЛПНП зашкаливает (у 95% пациентов), а ЛПВП критически низкий (у 89%) [10].
- Трансаминазы (АЛТ и АСТ) зависли на уровне в 1,5–3 раза выше нормы и не реагируют ни на спорт, ни на диеты [45]. Печень подает сигнал SOS.
- Статины, как мы поняли, лишь немного сбивают ЛПНП в крови, но фиброз печени продолжает прогрессировать, ведь лизосомы остаются забитыми. У половины пациентов на статинах ЛПНП так и не приходит в норму.
Алгоритм действий
Чтобы поймать молекулярного преступника, достаточно нескольких простых шагов (рис. 6):
- Настороженность врача. Сработала формула: «высокий ЛПНП + низкий ЛПВП + повышенный уровень трансаминаз + увеличенная печень + нетипичный фенотип» — включаем ДЛКЛ в план диагностического поиска [58].
- Инструментальная оценка состояния печени:
- Первичное выявление структурных изменений с помощью УЗИ органов брюшной полости.
- Применение эластографии как метода неинвазивного стадирования (оценка стадии фиброза по показателю жесткости печени).
- Прямая оценка активности лизосомной кислой липазы (ЛКЛ). Для этого у пациента берут каплю крови и наносят ее на специальный носитель, формируя сухое пятно крови — удобный образец, который легко транспортировать в специализированную лабораторию. В образец добавляют селективный ингибитор, который блокирует все фоновые липазы крови, оставляя только искомый фермент — ЛКЛ. Активность фермента измеряют с помощью флуориметра или тандемной масс-спектрометрии.
- Резкое снижение активности ЛКЛ подтверждает биохимическое подозрение на ДЛКЛ и служит основанием для молекулярно-генетического исследования LIPA (методом секвенирования). Оно помогает подтвердить диагноз на молекулярном уровне, определить генотип и провести обследование родственников [59].
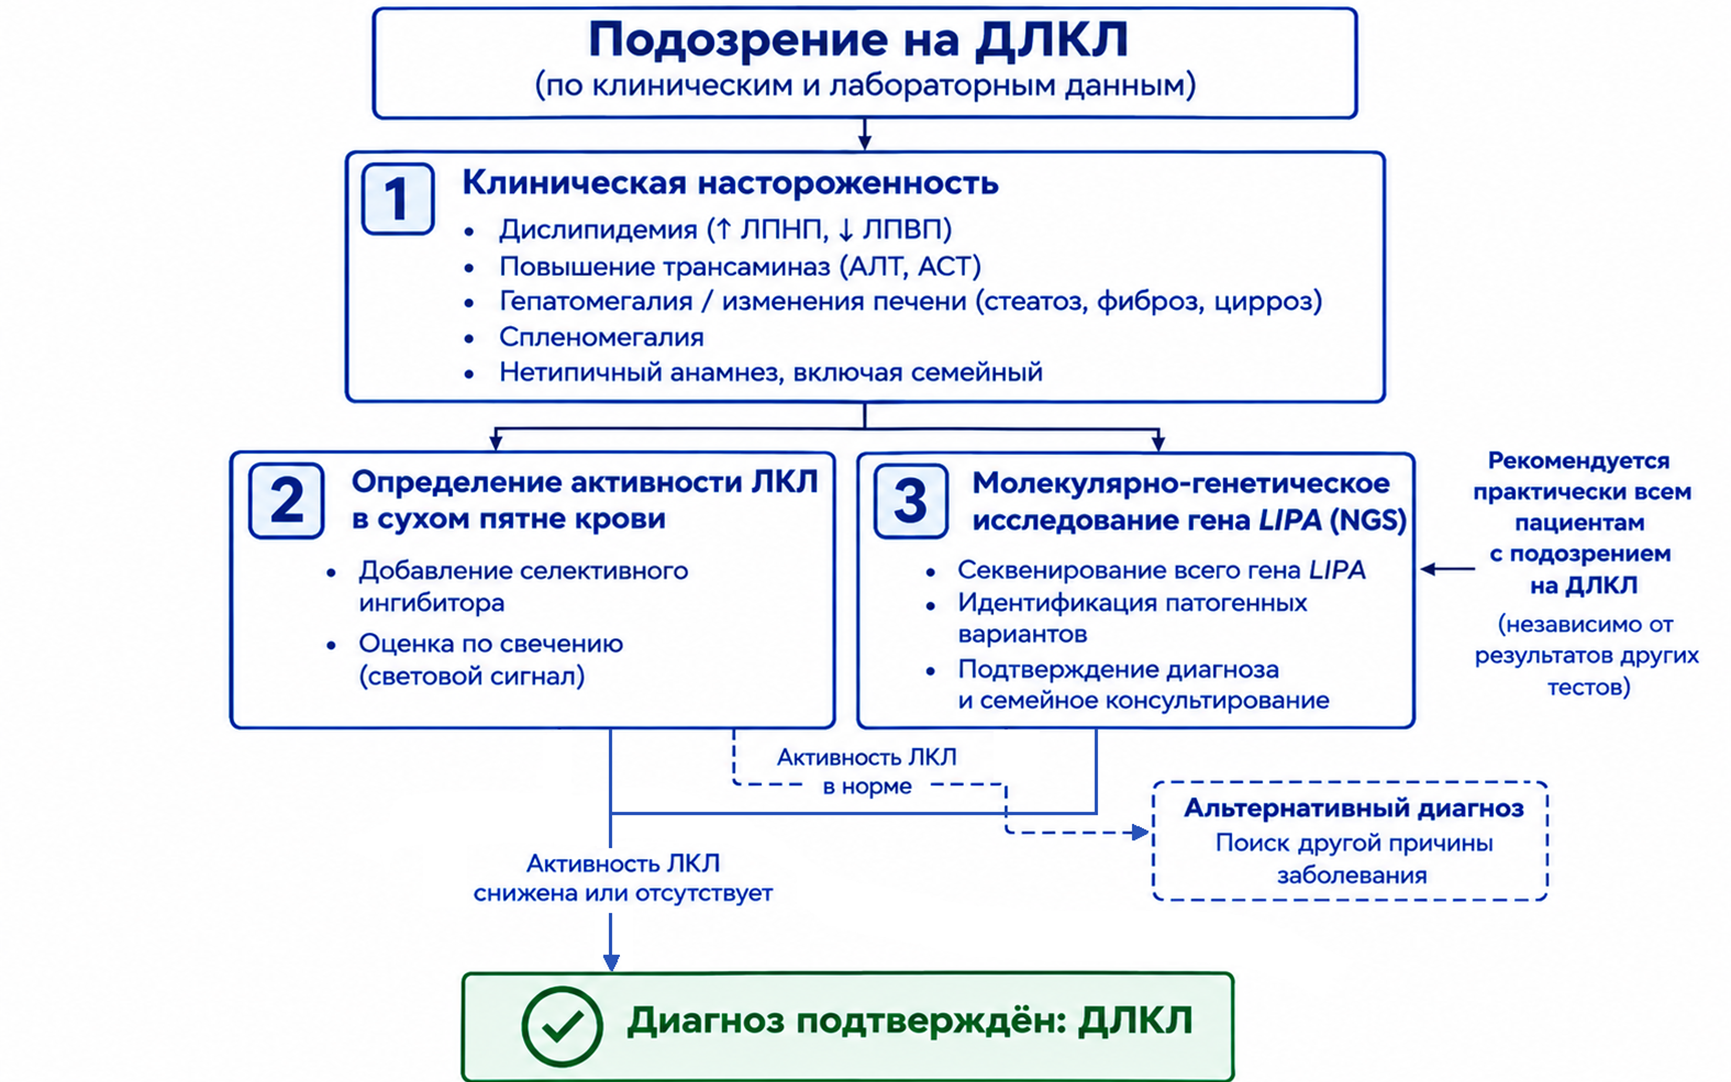
Рисунок 6. Алгоритм диагностики ДЛКЛ у пациентов с подозрением на заболевание. Диагностический поиск включает оценку клинических признаков и лабораторных показателей, определение активности ЛКЛ в сухом пятне крови и молекулярно-генетическое подтверждение мутаций в гене LIPA. При отсутствии характерных критериев рекомендуется проведение дифференциальной диагностики.
Эволюция лечения: от бессилия к современным методам
Десятилетиями врачи стояли перед ДЛКЛ с пустыми руками. Сломанный ген нельзя было починить, а диеты и статины лишь сглаживали симптомы, пока печень медленно умирала. Но фундаментальная наука предложила изящный выход: если организм не умеет делать фермент, давайте дадим ему готовый.
Эта идея сработала благодаря уникальной особенности лизосом — они умеют заглатывать ферменты извне. Если ввести рекомбинантный белок в кровь, он свяжется со специальными рецепторами (на маннозо-6-фосфат) на поверхности клетки, уедет внутрь в транспортном пузырьке и высадится прямо в лизосоме, где немедленно возьмется за работу. Именно на этом принципе держится вся ферментозаместительная терапия (ФЗТ) [60].
Замыкая разорванный круг
Рекомбинантная человеческая липаза находит рецепторы, проникает в раздутые лизосомы и делает то, что не суждено сломанному эндогенному ферменту: гидролизует эфиры холестерина и триглицериды. И здесь мы видим, как патологический конвейер (мы говорили о нем выше) начинает крутиться в обратную (правильную) сторону. Свободный холестерин выходит из лизосомы, проходит через весь сложный биохимический цикл, и клетка снова начинает успешно сбрасывать липиды в кровь [65].
Уже в первых опытах на мышах ученые увидели чудо: после введения фермента желтая, забитая жиром печень на глазах уменьшалась в размерах (на 36%), теряя до половины своих холестериновых запасов [66]. Но как это сработало на людях?
Испытания на людях
Исторически диагноз «болезнь Вольмана» был приговором. Без лечения выживаемость равнялась нулю: из 21 младенца в контрольной когорте ни один не дожил до своего первого дня рождения (все умерли к 8 месяцам).
Но исследования показывают, что среди младенцев с быстро прогрессирующим ДЛКЛ, которым назначали ФЗТ, 68% смогли дожить до пятилетнего возраста. У детей уменьшились в размере огромные животы (уходила гепатоспленомегалия), они начинали расти и набирать вес [67]. Данные французского исследования 2021 года, в котором на протяжении 10 лет наблюдались пятеро пациентов, еще оптимистичнее: если начать терапию в первый месяц жизни, выживаемость достигает 100%, а дети живут нормальной жизнью без задержек в развитии [68]. Клинические испытания на взрослых пациентах с БНЭХ также проводились [69].
Трое младенцев, с чьей истории мы начинали, погибли в 1956 году, не дожив и до трех месяцев. В распоряжении Моше Вольмана не было ровным счетом никаких средств им помочь. В наши дни врачей насторожили бы именно те детали, которые тогда сложились в неразрешимую загадку: кровнородственный брак родителей, стремительная гепатоспленомегалия и кальцификация надпочечников на рентгене. То, что в середине XX века выглядело клиническим триллером, современные специалисты без колебаний назвали бы классическим проявлением болезни Вольмана — крайней точки спектра ДЛКЛ.
Однако и сейчас многое остается неясным, особенно в отношении более мягкого, взрослого фенотипа. Орфанные патологии всегда трудно изучать. Малое число пациентов, пестрая картина поражения органов и растянутое на десятилетия течение делают этот дефицит сложной задачей сразу для нескольких медицинских специальностей — от гастроэнтерологов до генетиков.
Внедрение расширенных генетических панелей и включение теста на активность ЛКЛ в стандарт обследования позволяют заподозрить патологию на ранних этапах, не теряя годы на поиск верного диагноза. В свою очередь, опыт селективного скрининга и обследования родственников помогает выявлять атипичные формы, дебютирующие в зрелом возрасте, когда тяжелые органические изменения уже запущены.
Номер одобрения статьи: RU-30909. Дата одобрения: 30.09.2026. Дата истечения: 29.09.2028
Литература
- Хороший, плохой, злой холестерин;
- Stéphanie Nguengang Wakap, Deborah M. Lambert, Annie Olry, Charlotte Rodwell, Charlotte Gueydan, et. al.. (2020). Estimating cumulative point prevalence of rare diseases: analysis of the Orphanet database. Eur J Hum Genet. 28, 165-173;
- Frances M. Platt, Alessandra d’Azzo, Beverly L. Davidson, Elizabeth F. Neufeld, Cynthia J. Tifft. (2018). Lysosomal storage diseases. Nat Rev Dis Primers. 4;
- Редко, но метко: орфанные заболевания как вызов современной медицине;
- «Обличая порок стяжательства»: можно ли победить болезни накопления генной терапией?;
- Как клетка убирает мусор;
- Carmine Settembre, Alessandro Fraldi, Diego L. Medina, Andrea Ballabio. (2013). Signals from the lysosome: a control centre for cellular clearance and energy metabolism. Nat Rev Mol Cell Biol. 14, 283-296;
- Липидный фундамент жизни;
- Fang Li, Hanrui Zhang. (2019). Lysosomal Acid Lipase in Lipid Metabolism and Beyond. ATVB. 39, 850-856;
- Donna L. Bernstein, Helena Hülkova, Martin G. Bialer, Robert J. Desnick. (2013). Cholesteryl ester storage disease: Review of the findings in 135 reported patients with an underdiagnosed disease. Journal of Hepatology. 58, 1230-1243;
- Wolman M., Sterk V. V., Gatt S., Frenkel M. (1961). Primary familial xanthomatosis with involvement and calcification of the adrenals. Report of two more cases in siblings of a previously described infant. Pediatrics. 28, 742–757;
- Crocker A. C., Vawter G. F., Neuhauser E. B., Rosowsky A. (1965). Wolman’s disease: three new patients with a recently described lipidosis. Pediatrics. 35, 627–640;
- Simon A. Jones, Vassili Valayannopoulos, Eugene Schneider, Stephen Eckert, Maryam Banikazemi, et. al.. (2016). Rapid progression and mortality of lysosomal acid lipase deficiency presenting in infants. Genetics in Medicine. 18, 452-458;
- Howard R. Sloan, Donald S. Fredrickson. (1972). Enzyme deficiency in cholesteryl ester storage disease. J. Clin. Invest.. 51, 1923-1926;
- Leon Schiff, William K. Schubert, A.James McAdams, Earl L. Spiegel, James F. O'Donnell. (1968). Hepatic cholesterol ester storage disease, a familial disorder. The American Journal of Medicine. 44, 538-546;
- R A Anderson, R S Byrum, P M Coates, G N Sando. (1994). Mutations at the lysosomal acid cholesteryl ester hydrolase gene locus in Wolman disease.. Proc. Natl. Acad. Sci. U.S.A.. 91, 2718-2722;
- Željko Reiner, Ornella Guardamagna, Devaki Nair, Handrean Soran, Kees Hovingh, et. al.. (2014). Lysosomal acid lipase deficiency – An under-recognized cause of dyslipidaemia and liver dysfunction. Atherosclerosis. 235, 21-30;
- Barbara K. Burton, Manisha Balwani, François Feillet, Ivo Barić, T. Andrew Burrow, et. al.. (2015). A Phase 3 Trial of Sebelipase Alfa in Lysosomal Acid Lipase Deficiency. N Engl J Med. 373, 1010-1020;
- Graeme K Ambler, Matthew Hoare, Rebecca Brais, Ashley Shaw, Andrew Butler, et. al.. (2012). Orthotopic Liver Transplantation in an Adult with Cholesterol Ester Storage Disease. JIMD Reports. 41-46;
- Allison J. Kwong, W. Ray Kim, John R. Lake, David P. Schladt, Erin M. Schnellinger, et. al.. (2024). OPTN/SRTR 2022 Annual Data Report: Liver. American Journal of Transplantation. 24, S176-S265;
- W Krivit, C Peters, K Dusenbery, Y Ben-Yoseph, NKC Ramsay, et. al.. (2000). Wolman disease successfully treated by bone marrow transplantation. Bone Marrow Transplant. 26, 567-570;
- Jerry Stein, Ben Zion Garty, Yael Dror, Eyal Fenig, Marsha Zeigler, Isaac Yaniv. (2007). Successful treatment of Wolman disease by unrelated umbilical cord blood transplantation. Eur J Pediatr. 166, 663-666;
- Asaf Yanir, Mahmud Abed Allatif, Michael Weintraub, Polina Stepensky. (2013). Unfavorable outcome of hematopoietic stem cell transplantation in two siblings with Wolman disease due to graft failure and hepatic complications. Molecular Genetics and Metabolism. 109, 224-226;
- Anna Carter, Simon Mark Brackley, Jiali Gao, Jake Peter Mann. (2019). The global prevalence and genetic spectrum of lysosomal acid lipase deficiency: A rare condition that mimics NAFLD. Journal of Hepatology. 70, 142-150;
- Gerarda Cappuccio, Taraka R. Donti, Leroy Hubert, Qin Sun, Sarah H. Elsea. (2019). Opening a window on lysosomal acid lipase deficiency: Biochemical, molecular, and epidemiological insights. J of Inher Metab Disea. 42, 509-518;
- Charalampos Aslanidis, Stefan Ries, Petra Fehringer, Christa Büchler, Horst Klima, Gerd Schmitz. (1996). Genetic and Biochemical Evidence That CESD and Wolman Disease Are Distinguished by Residual Lysosomal Acid Lipase Activity. Genomics. 33, 85-93;
- Francis Rajamohan, Allan R. Reyes, Meihua Tu, Nicole L. Nedoma, Lise R. Hoth, et. al.. (2020). Crystal structure of human lysosomal acid lipase and its implications in cholesteryl ester storage disease. Journal of Lipid Research. 61, 1192-1202;
- Stuart A. Scott, Benny Liu, Irina Nazarenko, Suparna Martis, Julia Kozlitina, et. al.. (2013). Frequency of the Cholesteryl Ester Storage Disease Common Lipa E8sjm Mutation (C.894G>A) in Various Racial And Ethnic Groups. Hepatology. 58, 958-965;
- Е.А. Каменец, Н.Л. Печатникова, В.С. Какаулина, С.В. Михайлова, Т.В. Строкова, et. al.. (2019). Lysosome acid lipase deficiency in Russian patients: molecular characteristic and epydemiology. Nauchno-prakticheskii zhurnal «Medicinskaia genetika». 3-16;
- СМА: три буквы — три лекарства;
- Генная терапия нейромоторных болезней;
- РНК-терапия: новая глава в истории медицины;
- Hyesung Jeon, Stephen C. Blacklow. (2005). STRUCTURE AND PHYSIOLOGIC FUNCTION OF THE LOW-DENSITY LIPOPROTEIN RECEPTOR. Annu. Rev. Biochem.. 74, 535-562;
- Rodney E. Infante, Michael L. Wang, Arun Radhakrishnan, Hyock Joo Kwon, Michael S. Brown, Joseph L. Goldstein. (2008). NPC2 facilitates bidirectional transfer of cholesterol between NPC1 and lipid bilayers, a step in cholesterol egress from lysosomes. Proc. Natl. Acad. Sci. U.S.A.. 105, 15287-15292;
- Hyock Joo Kwon, Lina Abi-Mosleh, Michael L. Wang, Johann Deisenhofer, Joseph L. Goldstein, et. al.. (2009). Structure of N-Terminal Domain of NPC1 Reveals Distinct Subdomains for Binding and Transfer of Cholesterol. Cell. 137, 1213-1224;
- Michael S. Brown, Arun Radhakrishnan, Joseph L. Goldstein. (2018). Retrospective on Cholesterol Homeostasis: The Central Role of Scap. Annu. Rev. Biochem.. 87, 783-807;
- Asha Venkateswaran, Bryan A. Laffitte, Sean B. Joseph, Puiying A. Mak, Damien C. Wilpitz, et. al.. (2000). Control of cellular cholesterol efflux by the nuclear oxysterol receptor LXRα. Proc. Natl. Acad. Sci. U.S.A.. 97, 12097-12102;
- Marinos Pericleous, Claire Kelly, Tim Wang, Callum Livingstone, Aftab Ala. (2017). Wolman's disease and cholesteryl ester storage disorder: the phenotypic spectrum of lysosomal acid lipase deficiency. The Lancet Gastroenterology & Hepatology. 2, 670-679;
- Helena Hůlková, Milan Elleder. (2012). Distinctive histopathological features that support a diagnosis of cholesterol ester storage disease in liver biopsy specimens. Histopathology. 60, 1107-1113;
- Ivan Bradić, Laura Liesinger, Katharina B. Kuentzel, Nemanja Vujić, Michael Trauner, et. al.. (2023). Metabolic changes and propensity for inflammation, fibrosis, and cancer in livers of mice lacking lysosomal acid lipase. Journal of Lipid Research. 64, 100427;
- Ivan Bradić, Katharina B. Kuentzel, Anita Pirchheim, Silvia Rainer, Birgit Schwarz, et. al.. (2025). From LAL-D to MASLD: Insights into the role of LAL and Kupffer cells in liver inflammation and lipid metabolism. Biochimica et Biophysica Acta (BBA) - Molecular and Cell Biology of Lipids. 1870, 159575;
- G Fitoussi, A Nègre-Salvayre, M T Pieraggi, R Salvayre. (1994). New pathogenetic hypothesis for Wolman disease: possible role of oxidized low-density lipoproteins in adrenal necrosis and calcification. Biochemical Journal. 301, 267-273;
- Туманова Е. Л., Горяйнова А. Н., Гришина А. Н. (2018). Дефицит лизосомной кислой липазы: клиническая и патоморфологическая характеристика. Эффективная фармакотерапия. Педиатрия. 38;
- Агеева Н. В., Агапова И. А., Амелина Е. Л., Гундобина О. С., Жаркова М. С., Каменец Е. А., Михайлова С. В., Печатникова Н. Л., Сосновский А. Е. (2018). Прогрессирующее заболевание печени: дефицит лизосомной кислой липазы (клинические наблюдения). Русский медицинский журнал. 5, 96–103. Создано и распространяется на условиях лицензии Creative Commons;
- Patryk Lipiński, Agnieszka Ługowska, Ekaterina Y. Zakharova, Piotr Socha, Anna Tylki‐Szymańska. (2018). Diagnostic Algorithm for Cholesteryl Ester Storage Disease. J. pediatr. gastroenterol. nutr.. 67, 452-457;
- Pierre Poinsot, Sophie Collardeau Frachon, Lioara Restier, André Sérusclat, Mathilde Di Filippo, et. al.. (2017). Childhood/adult-onset lysosomal acid lipase deficiency: A serious metabolic and vascular phenotype beyond liver disease—four new pediatric cases. Journal of Clinical Lipidology. 11, 167-177.e3;
- Francesca Zimetti, Elda Favari, Paola Cagliero, Maria Pia Adorni, Nicoletta Ronda, et. al.. (2015). Cholesterol trafficking-related serum lipoprotein functions in children with cholesteryl ester storage disease. Atherosclerosis. 242, 443-449;
- Katrina J. Besler, Valentin Blanchard, Gordon A. Francis. (2022). Lysosomal acid lipase deficiency: A rare inherited dyslipidemia but potential ubiquitous factor in the development of atherosclerosis and fatty liver disease. Front. Genet.. 13;
- Uta Drebber. (2005). Severe chronic diarrhea and weight loss in cholesteryl ester storage disease: A case report. WJG. 11, 2364;
- Raffaele Buganza, Riccardo Faletti, Maria Donata Di Taranto, Angelo Armandi, Giulia Massini, et. al.. (2025). The lysosomal acid lipase deficiency spectrum from infancy to adulthood: a multidisciplinary experience. Nutrition, Metabolism and Cardiovascular Diseases. 35, 104277;
- Позови меня с собой. Как иммунная клетка пошла за тромбоцитом в печень и помогла вырастить рак (и как это предотвратить);
- Ryan W. Himes, Sarah E. Barlow, Kevin Bove, Norma M. Quintanilla, Rachel Sheridan, Rohit Kohli. (2016). Lysosomal Acid Lipase Deficiency Unmasked in Two Children With Nonalcoholic Fatty Liver Disease. Pediatrics. 138;
- Michael M. Page, Damon A. Bell, Gerald F. Watts. (2020). Widening the spectrum of genetic testing in familial hypercholesterolaemia: Will it translate into better patient and population outcomes?. Clinical Genetics. 97, 543-555;
- Лечебный аферез против аферы холестерина и его подельников;
- Michelle T. Long, Mazen Noureddin, Joseph K. Lim. (2022). AGA Clinical Practice Update: Diagnosis and Management of Nonalcoholic Fatty Liver Disease in Lean Individuals: Expert Review. Gastroenterology. 163, 764-774.e1;
- Тайна Коновалова;
- Как и почему развивается цирроз печени и к каким последствиям это приводит;
- Laura G. Draijer, Annet M. Bosch, Albert Wiegman, Barbara Sjouke, Marc A. Benninga, Bart G.P. Koot. (2018). Screening for lysosomal acid lipase deficiency: A retrospective data mining study and evaluation of screening criteria. Atherosclerosis. 278, 174-179;
- Abdellah Tebani, Bénédicte Sudrié-Arnaud, Hela Boudabous, Anais Brassier, Rodolphe Anty, et. al.. (2021). Large-scale screening of lipase acid deficiency in at risk population. Clinica Chimica Acta. 519, 64-69;
- Nadine A M E van der Beek, Maudy T M Theunissen, Johanna M P van den Hout, Wilhelmus W M Pijnappel, Benedikt Schoser, et. al.. (2025). Clinical insights in enzyme replacement therapy for metabolic storage disorders: lessons from Pompe disease. The Lancet Neurology. 24, 230-245;
- S. G. Lillico, A. Sherman, M. J. McGrew, C. D. Robertson, J. Smith, et. al.. (2007). Oviduct-specific expression of two therapeutic proteins in transgenic hens. Proc. Natl. Acad. Sci. U.S.A.. 104, 1771-1776;
- Meng S., Miao A., Wu S., Du X., Gao F. (2025). Genetically modified chickens as bioreactors for protein-based drugs. Front Genome Ed. 7. Создано и распространяется на условиях лицензии Creative Commons;
- Ken-ichi Nishijima, Yuya Okuzaki. (2026). Pharmaceutical protein production by transgenic chickens: several viewpoints towards the next stage. Protein Expression and Purification. 240, 106900;
- Подсластить пилюлю: гликобиология в медицине;
- Daniel J. Rader. (2015). Lysosomal Acid Lipase Deficiency — A New Therapy for a Genetic Lipid Disease. N Engl J Med. 373, 1071-1073;
- H. Du. (2001). Enzyme therapy for lysosomal acid lipase deficiency in the mouse. Human Molecular Genetics. 10, 1639-1648;
- Suresh Vijay, Anais Brassier, Arunabha Ghosh, Simona Fecarotta, Florian Abel, et. al.. (2021). Long-term survival with sebelipase alfa enzyme replacement therapy in infants with rapidly progressive lysosomal acid lipase deficiency: final results from 2 open-label studies. Orphanet J Rare Dis. 16;
- Tanguy Demaret, Florence Lacaille, Camille Wicker, Jean-Baptiste Arnoux, Juliette Bouchereau, et. al.. (2021). Sebelipase alfa enzyme replacement therapy in Wolman disease: a nationwide cohort with up to ten years of follow-up. Orphanet J Rare Dis. 16;
- Barbara K. Burton, Alejandra Consuelo Sanchez, Maria Kostyleva, Ana Maria Martins, Sachin Marulkar, et. al.. (2022). Long‐Term Sebelipase Alfa Treatment in Children and Adults With Lysosomal Acid Lipase Deficiency. J. pediatr. gastroenterol. nutr.. 74, 757-764.


Комментарии
0Чтобы оставить комментарий, необходимо
войти